
Indice
Le syndrome de Rett représente une réalité neurodéveloppementale complexe qui bouleverse soudainement la vie des familles concernées. Ce trouble génétique rare touche quasi exclusivement les filles et modifie profondément le développement du système nerveux central. Beaucoup de parents remarquent un arrêt brutal des progrès moteurs et verbaux après plusieurs mois de croissance apparemment normale. Comprendre l’origine de cette condition médicale constitue la première étape essentielle pour identifier les signaux d’alerte précoces.
Les avancées scientifiques récentes apportent une lumière nouvelle sur les mécanismes biologiques de cette pathologie complexe. La recherche médicale identifie aujourd’hui précisément les gènes responsables ainsi que les phases d’évolution de la maladie. Découvrez dans la suite de cet article les causes exactes, les manifestations cliniques majeures et les perspectives thérapeutiques actuelles pour accompagner au mieux les enfants atteints.
Syndrome de Rett : symptômes, causes et évolution chez la fille
Le syndrome de Rett constitue une altération neurologique grave d’origine génétique. Il entraîne un polyhandicap sévère après une période d’apprentissage initialement normale chez la jeune fille.
Les causes génétiques et le gène MECP2
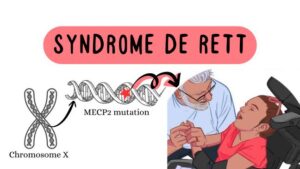
Une mutation sur le gène MECP2 situé sur le chromosome X cause la grande majorité des cas. Ce gène régule la production d’une protéine essentielle au fonctionnement des connexions synaptiques cérébrales. La mutation survient de manière sporadique et accidentelle lors de la conception. Elle n’est presque jamais transmise par les parents. L’absence de protéine fonctionnelle perturbe gravement la maturation du cerveau pendant la petite enfance.
Les symptômes caractéristiques et manifestations cliniques
La perte de l’usage volontaire des mains caractérise principalement cette affection neurologique. Les filles développent des mouvements stéréotypés répétitifs comme le frottement ou le lavage des mains. La perte du langage verbal apparaît progressivement avec une régression des capacités de communication. Des désordres respiratoires majeurs surviennent durant l’éveil avec des apnées et des hyperventilations. Des troubles de la marche et des crises d’épilepsie complètent ce tableau clinique complexe.
Les phases d’évolution de la maladie
L’évolution se déroule en quatre stades cliniques distincts au cours de la vie de la patiente. Le stade un commence entre six et dix-huit mois par un ralentissement du développement. Le stade deux apporte une régression rapide avec la perte des compétences acquises et des troubles du comportement. Par conséquent, le stade trois offre une période de stabilisation apparente où la communication non verbale s’améliore. Le stade quatre se caractérise par une détérioration motrice tardive nécessitant une prise en charge globale.
Pour approfondir la compréhension des maladies génétiques rares, consultez les dossiers complets de l’Institut national de la santé et de la recherche médicale sur le site officiel de l’INSERM.
Informations techniques et critères diagnostiques
- Le diagnostic clinique repose sur des critères stricts définis par la communauté médicale internationale pour évaluer la régression motrice.
- L’analyse génétique confirme la présence d’une mutation pathogène sur le gène MECP2 par une simple prise de sang.
- Le suivi du périmètre crânien révèle une décélération caractéristique de la croissance cérébrale dès les premiers mois de vie.
- Les examens d’électroencéphalogramme enregistrent les anomalies de l’activité électrique cérébrale pour prévenir les crises d’épilepsie fréquentes.
- La prise en charge multidisciplinaire associe la kinésithérapie, l’ergothérapie et l’orthophonie pour préserver les capacités fonctionnelles au quotidien.
- L’évaluation de la régulation de la fonction cardiaque prévient les risques de troubles du rythme associés aux mutations spécifiques du syndrome.
- Les fiches ressources pour la prise en charge des pathologies rares restent disponibles sur la plateforme de la Haute Autorité de Santé.
Analyse comparative des stades d’évolution
Ce tableau comparatif détaille les caractéristiques majeures de chaque phase clinique observée chez les patientes atteintes du syndrome de Rett.
| Stade évolutif | Âge d’apparition | Symptômes majeurs | Impact moteur et verbal |
|---|---|---|---|
| Stade I : Stagnation précoce | 6 à 18 mois | Hypotonie légère, désintérêt pour les jeux | Ralentissement discret du développement global |
| Stade II : Régression rapide | 1 à 4 ans | Stéréotypies des mains, apnées, autisme | Perte du langage et de l’usage des mains |
| Stade III : Pseudo-stagnation | 2 à 10 ans | Épilepsie, scoliose, hyperventilation | Stabilisation motrice, meilleur contact visuel |
| Stade IV : Détérioration motrice | Après 10 ans | Rigidité, faiblesse musculaire, perte de marche | Incapacité motrice sévère, dépendance totale |
Évidence scientifique et données statistiques
Les données épidémiologiques mondiales confirment la rareté de cette pathologie développementale. La maladie touche environ une naissance féminine sur dix mille à quinze mille dans le monde. La présence d’une mutation du gène MECP2 concerne plus de quatre-vingt-quinze pour cent des patientes diagnostiquées cliniquement. Les chercheurs identifient plus de trois cents mutations différentes sur ce gène particulier. La forme classique représente environ quatre-vingts pour cent des cas recensés dans les registres internationaux de santé.
Les scientifiques observent une espérance de vie moyenne dépassant fréquemment quarante ans grâce à l’amélioration des soins médicaux. La détérioration de la masse osseuse touche plus de soixante-cinq pour cent des filles avant l’âge de dix ans. L’épilepsie concerne environ quatre-vingts pour cent des patientes au cours de l’évolution de leur maladie. Les manifestations cliniques varient fortement selon le type exact de la mutation génétique observée chez chaque patiente. Des études récentes montrent une amélioration de la qualité de vie grâce à un soutien précoce. Pour consulter l’ensemble des données épidémiologiques mondiales, explorez le portail spécialisé des maladies rares sur Orphanet.
FAQ
Quelle est la cause principale du syndrome de Rett ?
Une mutation accidentelle sur le gène MECP2 situé sur le chromosome X provoque la grande majorité des cas du syndrome de Rett. Ce gène régule la production d’une protéine essentielle au développement cérébral et au fonctionnement synaptique chez la jeune fille. La mutation survient de façon sporadique lors de la formation des gamètes ou du développement embryonnaire précoce. Elle apparaît de manière aléatoire sans origine héréditaire familiale directe dans la presque totalité des situations recensées. Les tests génétiques sanguins confirment aujourd’hui précisément cette anomalie moléculaire chez les patientes présentant des signes cliniques évocateurs.
À quel âge apparaissent les premiers symptômes chez la fille ?
Les premiers symptômes apparaissent généralement entre l’âge de six mois et dix-huit mois après un développement initialement normal. La jeune fille présente d’abord un ralentissement discret des acquisitions motrices et une baisse du contact visuel avec son entourage. La phase de régression rapide survient ensuite entre un an et quatre ans de manière très impressionnante. L’enfant perd alors progressivement l’usage fonctionnel de ses mains et les capacités de langage verbal acquises. Les parents remarquent également l’apparition de mouvements stéréotypés répétés ainsi que des troubles respiratoires caractéristiques pendant les périodes d’éveil.
Existe-t-il un traitement curatif pour soigner cette maladie ?
Il n’existe actuellement aucun traitement médical curatif capable de guérir définitivement le syndrome de Rett. La prise en charge thérapeutique cible la réduction des symptômes et l’amélioration de la qualité de vie quotidienne. Les médecins prescrivent des médicaments spécifiques pour contrôler les crises d’épilepsie et les troubles du sommeil. La rééducation multidisciplinaire associant la kinésithérapie et l’ergothérapie maintient la mobilité articulaire et prévient la scoliose. Des recherches géniques prometteuses étudient actuellement la possibilité de restaurer la fonction du gène MECP2 défaillant pour ralentir l’évolution de la pathologie.
Comment la maladie évolue-t-elle à l’âge adulte ?
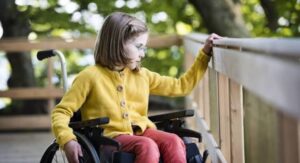
La maladie se stabilise souvent pendant l’adolescence et se maintient durant toute la vie adulte de la patiente. Le stade de détérioration motrice tardive entraîne une faiblesse musculaire progressive et une rigidité des membres touchés. La plupart des femmes adultes perdent la capacité de marcher seules et nécessitent un fauteuil roulant adapté. Le contact visuel et la compréhension non verbale restent cependant bien préservés avec l’entourage proche. Une surveillance médicale régulière prévient les complications respiratoires, digestives et cardiaques. L’espérance de vie atteint fréquemment plus de quarante ans grâce aux soins personnalisés.
Pourquoi cette pathologie touche-t-elle principalement les filles ?
Le gène MECP2 se situe exclusivement sur le chromosome sexuel X. Les filles possèdent deux chromosomes X dans leur patrimoine génétique cellulaire. Le second chromosome X sain compense partiellement la mutation et permet la survie de l’embryon féminin. Les garçons ne possèdent qu’un seul chromosome X associé à un chromosome Y dans leur ADN. La présence d’une mutation du gène MECP2 chez le garçon entraîne une absence totale de protéine fonctionnelle. Cette condition s’avère généralement léthale avant la naissance ou durant les toutes premières semaines de la vie.
Conclusion
Le syndrome de Rett demeure une épreuve complexe qui nécessite une prise en charge médicale personnalisée et précoce. Les avancées de la recherche génétique améliorent constamment la compréhension des mécanismes de la maladie. Un accompagnement multidisciplinaire régulier préserve l’autonomie et optimise le confort de vie des jeunes patientes. L’implication des équipes paramédicales soutient durablement les familles tout au long du parcours de soin. L’espoir repose aujourd’hui sur le développement de thérapies géniques innovantes ciblant directement la mutation responsable.
Pour en savoir plus sur le suivi médical global, découvrez notre article sur l’importance du diagnostic précoce dans les troubles neurologiques. Nous vous invitons également à lire notre guide sur la prise en charge des pathologies chroniques. Consultez enfin nos recommandations pour la planification des examens médicaux de contrôle. Prenez rendez-vous avec nos spécialistes dès aujourd’hui pour obtenir une évaluation approfondie et un accompagnement sur mesure.