
Indice
Le corps humain recèle parfois des mutations génétiques susceptibles d’altérer radicalement la croissance cellulaire. Parmi ces anomalies extrêmement rares, une condition médicale se distingue par des manifestations impressionnantes et asymétriques. Ce trouble complexe intrigue les chercheurs depuis des décennies par sa capacité à modifier la structure osseuse et cutanée.
Comprendre la physiopathologie de cette pathologie permet d’anticiper ses multiples complications tissulaires et vasculaires. Les progrès de la génétique offrent aujourd’hui des réponses claires sur ses mécanismes d’action. Lisez la suite pour découvrir les causes réelles, les symptômes et les solutions cliniques disponibles.
Syndrome de Protée : symptômes, causes et croissance excessive
Le syndrome de Protée constitue une maladie génétique extrêmement rare. Elle se caractérise par une croissance excessive et asymétrique de divers tissus. Les patients ne présentent généralement aucun signe visible au moment de leur naissance. Les premières manifestations apparaissent durant la petite enfance, souvent entre six et dix-huit mois. L’évolution de cette affection reste progressive, imprévisible et disproportionnée tout au long de la vie.
Origine génétique et mutation somatique
Une mutation mosaïque du gène AKT1 provoque directement cette pathologie complexe. Cette altération survient spontanément après la fécondation dans une cellule embryonnaire. Elle ne transmet aucune hérédité aux générations suivantes. La protéine AKT1 hyperactive perturbe la régulation naturelle de la prolifération cellulaire. Certaines zones corporelles grandissent alors de façon incontrôlée tandis que d’autres conservent un développement totalement normal.
Manifestations physiques et croissance disproportionnée
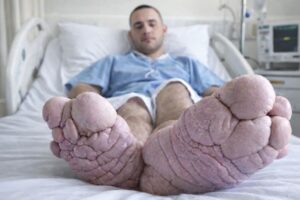
La croissance excessive touche principalement le système squelettique, la peau et les tissus graisseux. Les os des membres présentent des déformations impressionnantes et asymétriques. Le crâne subit également des hyperostoses localisées très marquées. Les naevi conjonctifs cérébriformes forment des lésions cutanées épaisses au niveau des plantes de pieds. Des malformations capillaires, veineuses et lymphatiques compliquent régulièrement le tableau clinique global.
Atteintes dermatologiques et pilaires associées
Les patients développent fréquemment des anomalies cutanées et épidermiques étendues. L’altération des tissus sous-jacents perturbe parfois le cycle naturel des follicules pileux. Des zones localisées d’alopécie apparaissent sur le cuir chevelu en raison des déformations osseuses sous-jacentes. Pour mieux comprendre la santé du cuir chevelu, consultez notre article sur la prévention des affections capillaires complexes.
Caractéristiques techniques et critères diagnostiques
- La mutation somatique du gène AKT1 c.49G>A survient durant le développement embryonnaire précoce de manière aléatoire.
- La présence d’une mosaïque génétique explique la coexistence de cellules saines et de cellules mutées chez l’individu.
- Le diagnostic clinique repose sur des critères stricts incluant la distribution asymétrique et le caractère progressif des lésions.
- Les naevi conjonctifs cérébriformes constituent le signe dermatologique le plus pathognomique observé chez les patients atteints.
- L’imagerie par résonance magnétique évalue précisément l’invasion des masses graisseuses et musculaires dans les organes internes.
- L’analyse génétique nécessite une biopsie cutanée ciblée sur les tissus affectés par la surcroissance progressive.
- Les risques de phlébothrombose profonde et d’embolie pulmonaire nécessitent une surveillance vasculaire permanente et rigoureuse.
- La gestion multidisciplinaire associe des orthopédistes, des dermatologues, des généticiens et des chirurgiens vasculaires spécialisés.
Analyse comparative des syndromes d’hypercroissance
Plusieurs pathologies génétiques présentent des similitudes cliniques avec le syndrome de Protée. Le tableau ci-dessous détaille les spécificités de chaque affection.
| Critère d’analyse | Syndrome de Prôtée | Syndrome CLOVES | Syndrome de Klippel-Trenaunay |
|---|---|---|---|
| Gène impliqué | Mutation somatique AKT1 | Mutation somatique PIK3CA | Mutation somatique PIK3CA |
| Début des symptômes | Postnatal (6 à 18 mois) | Congénital (présent à la naissance) | Congénital (présent à la naissance) |
| Atteinte osseuse | Asymétrique et très progressive | Scolyose et allongement modéré | Hypertrophie d’un membre complet |
| Signe cutané typique | Naevus cérébriforme plantar | Malformations lipomateuses du tronc | Tache vin de champagne étendue |
| Complications majeures | Thromboembolies et tumeurs bénignes | Scolyose sévère et risques vasculaires | Insuffisance veineuse et lymphœdème |
Données scientifiques et preuves statistiques
Le syndrome de Protée reste l’une des maladies les plus rares répertoriées par la communauté médicale. La prévalence exacte se situe sous la barre d’un cas pour un million de naissances vivantes. Les données publiées par Orphanet comptabilisent moins de deux cents cas documentés à travers le monde. Les scientifiques observent une égalité parfaite entre les sexes, touchant autant d’hommes que de femmes.
Les études génétiques démontrent que cent pour cent des patients diagnostiqués selon les critères stricts possèdent la mutation c.49G>A. Le risque de mortalité précoce augmente de quarante pour cent en l’absence de prévention antithrombotique adaptée. Les embolies pulmonaires représentent en effet la cause principale de décès soudain chez ces sujets jeunes. La recherche médicale continue de progresser pour développer des molécules ciblées capables de freiner la kinase AKT1.
Les bilans dermatologiques réguliers permettent de détecter les altérations cutanées et de prévenir d’éventuelles complications cutanées graves. Des conseils spécialisés sont disponibles sur notre guide consacré aux traitements cutanés et capillaires spécifiques. Vous pouvez également consulter nos ressources médicales sur la chirurgie reconstructrice du cuir chevelu. Pour des données détaillées sur la génétique, visitez le portail de l’Institut National de la Santé sur Inserm ou les recommandations de la Haute Autorité de Santé.
FAQ
Quelles sont les causes exactes du syndrome de Protée ?
Le syndrome de Protée provient d’une mutation génétique somatique du gène AKT1. Cette altération survient de manière totalement aléatoire après la fécondation de l’embryon. Elle n’est jamais transmise par les parents et ne présente aucun caractère héréditaire. La mutation modifie la production d’une protéine régulatrice de la croissance cellulaire. Les cellules touchées se multiplient alors de façon incontrôlée et asymétrique. Les autres cellules du corps conservent un fonctionnement normal. Ce phénomène crée un mosaïcisme génétique unique. Les scientifiques ignorent encore les facteurs environnementaux déclenchant cette mutation spécifique durant les premières étapes du développement embryonnaire humain.
Comment les médecins diagnostiquent-ils cette maladie rare ?
Le diagnostic repose sur un ensemble de critères cliniques stricts et des tests génétiques complexes. Les médecins recherchent la présence de lésions cutanées cérébriformes et une croissance osseuse asymétrique. Le caractère progressif et postnatal de la maladie oriente immédiatement le praticien. Une IRM permet d’évaluer l’étendue des malformations vasculaires et des masses graisseuses internes. La confirmation définitive exige une biopsie cutanée sur une zone atteinte. L’extraction de l’ADN révèle la mutation du gène AKT1. Une prise de sang classique ne suffit pas pour poser le diagnostic car les cellules sanguines ne portent généralement pas cette mutation.
Existe-t-il un traitement curatif contre le syndrome de Protée ?
Il n’existe aucun traitement curatif capable de guérir définitivement le syndrome de Protée à ce jour. La prise en charge médicale vise principalement à soulager les symptômes et prévenir les complications mortelles. Les chirurgiens réalisent des opérations orthopédiques pour freiner la croissance osseuse ou corriger les déformations sévères. Les médecins prescrivent des anticoagulants pour éviter les phlébites et les embolies pulmonaires. Des thérapies ciblées utilisant des inhibiteurs de la protéine AKT1 font actuellement l’objet d’essais cliniques prometteurs. Ces nouveaux médicaments expérimentaux ralentissent la progression des malformations sans toutefois faire disparaître les lésions déjà existantes chez le patient.
Le syndrome de Protée réduit-il l’espérance de vie des patients ?
L’espérance de vie varie considérablement selon la sévérité des atteintes d’un individu à un autre. Les complications vasculaires comme les embolies pulmonaires représentent le danger le plus critique pour les patients. Les déformations thoraciques sévères altèrent également la fonction respiratoire sur le long terme. Un suivi médical régulier et multidisciplinaire améliore nettement le pronostic vital global des malades. De nombreux patients atteignent l’âge adulte grâce à des interventions préventives et chirurgicales adaptées. Le diagnostic précoce permet d’anticiper les risques majeurs et de mettre en place un protocole de soins personnalisé et efficace dès l’enfance.
Quelle est la différence entre le syndrome de Protée et le gigantisme ?
Le gigantisme découle d’une production excessive d’hormone de croissance par l’hypophyse durant l’enfance. Il provoque un grandissement harmonieux et proportionné de l’ensemble du squelette corporel. En revanche, le syndrome de Protée entraîne une surcroissance totalement asymétrique et localisée de certains tissus. Cette maladie génétique n’a aucun lien avec le système hormonal ou le fonctionnement de la glande pituitaire. Les parties non touchées par la mutation génétique conservent une taille parfaitement normale. De plus, le syndrome de Protée s’accompagne de malformations vasculaires et cutanées complexes qui sont absentes dans les cas de gigantisme hormonal traditionnel.
Conclusion
Le syndrome de Protée demeure une condition génétique d’une extrême complexité médicale. La prise en charge nécessite une approche multidisciplinaire précoce et hautement spécialisée. La surveillance des complications vasculaires protège la vie des personnes touchées au quotidien. Les avancées thérapeutiques sur les inhibiteurs de la protéine AKT1 ouvrent de nouvelles perspectives encourageantes. Un accompagnement médical personnalisé améliore la qualité de vie et préserve la santé globale des malades. Notre équipe d’experts reste à votre disposition pour répondre à toutes vos interrogations sur les affections cutanées et capillaires. Prenez contact avec nos spécialistes dès aujourd’hui pour bénéficier d’un diagnostic personnalisé et d’un suivi adapté à vos besoins uniques.