
Indice
Imaginez un diagnostic qui bouleverse une vie en quelques secondes. Le syndrome de Patau reste l’une des maladies génétiques les plus méconnues du grand public. Pourtant, sa rareté ne diminue en rien son importance médicale. Chaque année, des familles entières découvrent cette réalité avec effroi. Les professionnels de santé doivent accompagner ces annonces avec précision et humanité. Ce guide complet vous éclaire sur cette trisomie particulière. Nous explorerons ses causes, ses symptômes et ses enjeux.
Vous comprendrez aussi les options de dépistage disponibles aujourd’hui. Ne partez pas sans avoir lu ces informations essentielles. La connaissance constitue votre meilleure arme face à l’incertitude. Notre objectif vise à démystifier sans jamais culpabiliser. Les données fournies restent rigoureusement vérifiées et actualisées. Continuez votre lecture pour découvrir l’essentiel sur ce sujet délicat. Une prise de conscience éclairée change profondément votre approche. Votre chemin vers la compréhension commence maintenant.
Qu’est-ce que le syndrome de Patau exactement ?
Une définition génétique fondamentale
Le syndrome de Patau résulte d’une anomalie chromosomique précise. Il correspond à la présence d’un chromosome 13 supplémentaire. On parle alors de trisomie 13 complète ou partielle. Cette anomalie survient lors de la division cellulaire. Normalement, chaque cellule contient 23 paires de chromosomes. Dans ce cas, le chromosome 13 existe en triple exemplaire. Cette copie supplémentaire perturbe gravement le développement fœtal. Les conséquences touchent de nombreux organes vitaux. Le cerveau, le cœur et le visage présentent des malformations. La gravité varie selon le type de trisomie observé. La forme complète reste la plus courante et sévère.
L’incidence et les formes cliniques
La trisomie 13 touche environ un nourrisson sur 16 000. Les formes cliniques se distinguent par leur mécanisme d’apparition. La trisomie libre complète représente 75% des cas. Elle résulte d’une non-disjonction méiotique aléatoire. La translocation robertsonienne concerne environ 20% des cas. Elle implique un réarrangement entre deux chromosomes acrocentriques. Enfin, la mosaïque n’affecte qu’une partie des cellules. Son pronostic s’avère souvent plus favorable. L’âge maternel avancé augmente significativement le risque. Une femme de 35 ans présente un risque accru. Le diagnostic prénatal permet souvent de détecter l’anomalie.
Les manifestations cliniques principales
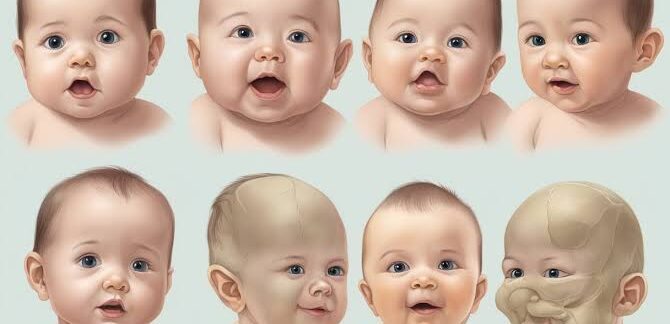
Les nouveau-nés atteints présentent des malformations caractéristiques. La fente labiopalatine apparaît dans la majorité des cas. Les anomalies cérébrales incluent l’holoprosencéphalie fréquente. Cette absence de division hémisphérique reste très spécifique. Les yeux sont souvent petits ou rapprochés. Les oreilles présentent une implantation basse et anormale. Des malformations cardiaques complexes touchent environ 80% des enfants. Les reins peuvent aussi présenter des anomalies structurelles. La polydactylie postaxiale est fréquente. Un retard de croissance intra-utérin s’observe souvent. L’apnée et les difficultés alimentaires compliquent la prise en charge. Le pronostic vital reste malheureusement très sombre.
Les perspectives de prise en charge
La prise en charge repose sur une approche palliative et multidisciplinaire. Elle associe pédiatres, cardiologues et chirurgiens spécialisés. L’objectif principal vise le confort et la dignité de l’enfant. Les soins de support soulagent la souffrance et les symptômes. Un accompagnement psychologique aide profondément les familles. Les équipes médicales proposent un soutien continu et bienveillant. La décision d’intervention chirurgicale varie selon les cas. Chaque situation familiale mérite une réflexion individualisée. L’information permet aux parents de faire des choix éclairés.
Les aspects éthiques et le diagnostic prénatal
Le diagnostic prénatal soulève d’importantes questions éthiques. L’amniocentèse et le prélèvement de villosités choriales le permettent. Ces examens s’offrent aux femmes à risque ou sur demande. La législation française encadre strictement l’interruption médicale. Cette décision appartient exclusivement aux parents concernés. Une équipe pluridisciplinaire accompagne leur réflexion. Les avancées du dépistage non invasif progressent rapidement. L’ADN fœtal circulant offre de nouvelles possibilités. Ce test sanguin réduit les risques liés aux procédures invasives. Il ne remplace toutefois pas le diagnostic de confirmation. Les consultations de conseil génétique restent indispensables.
Informations techniques essentielles
- Le syndrome de Patau porte le nom du docteur Klaus Patau, qui l’a décrit en 1960.
- La trisomie 13 représente la troisième anomalie autosomique la plus fréquente après les trisomies 21 et 18.
- L’incidence moyenne se situe entre 1 naissance sur 10 000 et 1 sur 21 000.
- Plus de 90% des fœtus atteints ne survivent pas jusqu’à la naissance.
- La moitié des nouveau-nés décèdent durant le premier mois de vie.
- Seuls 5 à 10% des enfants dépassent leur première année.
- La survie médiane se situe entre 7 et 10 jours après la naissance.
- Les malformations cardiaques congénitales concernent environ 80% des cas.
- Plus de 90% des grossesses affectées se terminent par une fausse couche spontanée.
- Le caryotype conventionnel constitue la méthode de référence pour confirmer le diagnostic.
- La translocation robertsonienne peut être héritée d’un parent porteur sain.
- Le conseil génétique familial s’avère indispensable pour évaluer les risques de récurrence.
- Le risque de récurrence reste faible, environ 1%, pour les formes non héréditaires.
- La forme translocative héréditaire présente un risque théorique pouvant atteindre 10%.
Analyse comparative : Trisomie 13 face à d’autres anomalies
Ce tableau illustre clairement les différences majeures entre ces trois trisomies. Le syndrome de Down présente un pronostic nettement plus favorable. Les trisomies 13 et 18 partagent une gravité similaire. Leur espérance de vie reste malheureusement très limitée. Pourtant, quelques cas exceptionnels de survie prolongée existent. Ces différences guident les décisions médicales et familiales. Une bonne compréhension permet un accompagnement adapté.
Évidence et statistiques
Les données épidémiologiques proviennent de registres internationaux fiables. L’Organisation mondiale de la Santé recense les anomalies congénitales mondialement. Une étude européenne portant sur vingt-trois registres confirme les chiffres. L’incidence prénatale dépasse largement l’incidence à la naissance. En effet, la plupart des fœtus atteints meurent in utero. Environ 95% des grossesses concernées s’interrompent spontanément. Cette sélection naturelle explique la rareté des naissances vivantes. Parmi les nouveau-nés, 90% présentent des malformations cardiaques complexes. Les anomalies du système nerveux central concernent près de 80%.
La survie médiane s’établit entre 7 et 10 jours. Moins de 5% des enfants survivent de six mois à un an. Quelques rapports documentent des survies exceptionnelles de plusieurs années. Le sex-ratio montre une légère prédominance féminine chez les nouveau-nés. L’âge maternel de plus de 35 ans multiplie le risque. Les programmes de dépistage prénatal ont modifié l’épidémiologie. Le diagnostic précoce influence directement les taux de naissance. Ces statistiques guident les politiques de santé publique. Elles permettent une information honnête des familles concernées. La recherche continue d’améliorer nos connaissances sur cette pathologie.
FAQ
Quelle est l’espérance de vie d’un enfant atteint du syndrome de Patau ?
Le pronostic vital reste extrêmement réservé pour cette trisomie. La plupart des enfants décèdent durant la première semaine de vie. Environ la moitié des nouveau-nés survivent moins d’un mois. Seuls 5 à 10% atteignent leur premier anniversaire. Quelques cas exceptionnels rapportent des survies de plusieurs années. Ces rares survivants nécessitent des soins médicaux continus et lourds. Ils présentent toujours un polyhandicap sévère et profond. Aucune rémission ni amélioration fonctionnelle significative n’est possible. La prise en charge palliative vise le confort optimal de chaque enfant. Chaque situation clinique reste unique et difficile à prédire. Les équipes médicales accompagnent la famille dans cette réalité douloureuse.
Comment se transmet le syndrome de Patau ?
La transmission dépend entièrement du type d’anomalie génétique en cause. Dans la trisomie libre complète, l’anomalie survient de façon aléatoire. Elle résulte d’une erreur lors de la formation des cellules reproductrices. Le risque de récurrence reste faible, autour de 1%. Une translocation robertsonienne peut, elle, être héritée. Un parent porteur sain de cette translocation présente un risque accru. Ce risque théorique peut atteindre 10% selon le chromosome impliqué. Le conseil génétique familial s’impose dans ce cas précis. Un caryotype des deux parents permet de préciser la situation. Ce bilan oriente ensuite les conseils pour les grossesses futures.
Le syndrome de Patau peut-il être détecté pendant la grossesse ?
Oui, le dépistage prénatal permet désormais une détection précoce. L’échographie du premier trimestre révèle souvent des anomalies évocatrices. Le test ADN libre circulant constitue un dépistage sanguin très efficace. Il présente une sensibilité excellente à la trisomie 13. Cependant, ce test ne fournit qu’un résultat de probabilité. Le diagnostic de certitude exige un prélèvement invasif. L’amniocentèse ou la biopsie de trophoblaste reste indispensable. L’analyse du caryotype confirme alors définitivement l’anomalie. Ces procédures comportent un faible risque de fausse couche. Chaque femme reçoit une information complète avant de choisir.
Quels sont les principaux symptômes physiques du syndrome de Patau ?
Les nourrissons présentent une constellation de malformations caractéristiques. La fente labiale et palatine apparaît très fréquemment à la naissance. Le cerveau souffre souvent d’holoprosencéphalie, une anomalie majeure. Les yeux se montrent anormalement petits ou très rapprochés. Les oreilles sont implantées bas avec une forme inhabituelle. La polydactylie ajoute des doigts surnuméraires aux mains ou pieds. Les malformations cardiaques concernent environ huit enfants sur dix. Les reins présentent souvent des défauts structurels significatifs. Les troubles respiratoires et alimentaires compliquent rapidement la prise en charge. La croissance intra-utérine s’avère généralement très retardée. Ces signes permettent souvent une forte suspicion clinique immédiate.
Existe-t-il un traitement curatif pour cette maladie ?
Aucun traitement ne permet actuellement de corriger l’anomalie génétique. La thérapie vise uniquement le soulagement et le confort du nouveau-né. C’est une approche exclusivement palliative et multidisciplinaire. Les équipes coordonnent les soins entre plusieurs spécialistes médicaux. La correction chirurgicale des malformations reste souvent contre-indiquée. La gravité du pronostic justifie généralement cette position prudente. L’accompagnement psychologique de la famille constitue un soin essentiel. Les soins palliatifs pédiatriques se développent considérablement en France. Ils offrent un cadre humain et respectueux pour l’enfant. La recherche scientifique explore des pistes futures prometteuses. Aujourd’hui, l’amélioration de la qualité de vie demeure l’objectif central.
Conclusion
Le syndrome de Patau confronte les familles à une réalité médicale bouleversante. Sa rareté contraste avec la gravité de ses conséquences. Les avancées du diagnostic prénatal offrent aujourd’hui des choix précoces. Une information honnête et complète reste indispensable à chaque étape. Le soutien multidisciplinaire améliore réellement la qualité de la prise en charge. Votre rôle de parent ou de proche s’avère absolument essentiel. Ne restez jamais seul face à cette épreuve dévastatrice. Si une suspicion ou un diagnostic survient, agissez rapidement. Consultez un centre de référence pour les maladies rares dès maintenant. Sollicitez un conseil génétique pour évaluer précisément les risques familiaux. Rejoignez une association de soutien spécialisée pour partager votre expérience. Les professionnels formés vous accompagneront avec toute la bienveillance requise. Prenez rendez-vous avec votre médecin ou votre sage-femme dès aujourd’hui. Votre proactivité protège votre famille et vous-même efficacement.