
Indice
Chaque année en France, un nourrisson sur 6 000 naît porteur d’une anomalie chromosomique méconnue du grand public. Ce trouble génétique bouleverse pourtant des familles entières. Son nom évoque rarement quelque chose. Malgré sa rareté, il représente une réalité médicale aux implications profondes. Diagnostiqué souvent avant la naissance, il pose des questions éthiques et médicales délicates.
Ce guide vous offre une vision claire et documentée de cette pathologie. Vous découvrirez ses causes biologiques précises. Par conséquent, vous comprendrez les mécanismes de détection prénatale. Vous aborderez aussi les réalités de la prise en charge médicale. Des données chiffrées récentes éclaireront votre lecture. Des réponses concrètes à vos interrogations vous attendent. Poursuivez votre lecture pour appréhender l’ensemble de ces aspects. Une information juste permet souvent de mieux appréhender l’épreuve. Ce contenu vous accompagnera pas à pas dans cette découverte.
Qu’est-ce que le syndrome d’Edwards ?
Le syndrome d’Edwards, aussi nommé trisomie 18, résulte d’une anomalie chromosomique spécifique. Les cellules de l’individu contiennent trois exemplaires du chromosome 18. La norme biologique n’en prévoit que deux copies. Cette copie supplémentaire provoque des répercussions organiques multiples. Elle perturbe le développement fœtal dès les premières semaines. Les conséquences s’avèrent sévères et souvent irréversibles.
Les origines génétiques du syndrome
Cette anomalie survient lors de la division cellulaire. Un défaut de séparation des chromosomes se produit. Ce mécanisme porte le nom de non-disjonction méiotique. La majorité des cas reste sporadique. L’âge maternel avancé constitue un facteur de risque reconnu. Le syndrome se déclare indépendamment des antécédents familiaux. Aucune transmission héréditaire classique n’est habituellement observée.
Les manifestations cliniques observées
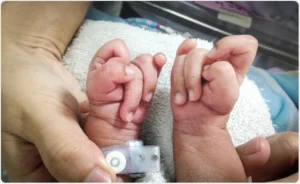
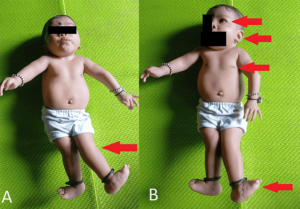
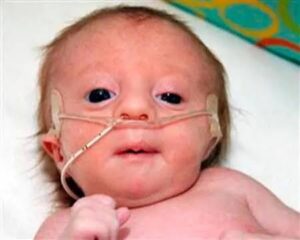
Les malformations touchent de nombreux systèmes organiques. Un retard de croissance intra-utérin apparaît précocement. Des anomalies cardiaques congénitales sont fréquemment dépistées. Le visage présente des caractéristiques particulières. Les poings restent souvent fermés avec les doigts croisés. Des troubles neurologiques majeurs accompagnent le tableau clinique. La sévérité varie selon les individus concernés.
Le processus de diagnostic formel
Le dépistage débute par les examens échographiques de routine. L’amniocentèse permet une confirmation cytogénétique fiable. Le caryotype analyse la totalité des chromosomes fœtaux. Ce test demeure l’examen de référence absolue. Les marqueurs sériques maternels orientent également le diagnostic. Le diagnostic peut aussi se révéler après la naissance. Une orientation pluridisciplinaire guide alors les familles.
Informations techniques essentielles
- L’incidence estimée atteint environ 1 naissance vivante sur 6 000. Le risque s’accroît nettement avec l’avancée en âge de la mère. Une baisse spontanée importante survient durant la grossesse. Seule une minorité de fœtus atteints parvient au terme.
- Le chromosome 18 porte plus de 600 gènes. Cette trisomie engendre une hyperexpression génique délétère. Les mécanismes pathologiques demeurent encore partiellement élucidés. La recherche scientifique poursuit activement ses investigations.
- Le diagnostic prénatal combine plusieurs approches complémentaires. L’échographie morphologique repère des signes évocateurs précoces. Les tests sanguins maternels évaluent les risques statistiques. Les examens invasifs apportent une certitude diagnostique absolue.
- La prise en charge postnatale relève de soins palliatifs spécialisés. L’équipe médicale coordonne une approche multidisciplinaire. Les parents reçoivent un accompagnement psychologique dédié. Le confort de l’enfant constitue la priorité absolue.
- L’espérance de vie moyenne demeure très limitée. Environ 50 % des enfants décèdent durant la première semaine. La mortalité atteint 90 % avant l’âge d’un an. Quelques rares survivants dépassent toutefois l’adolescence.
Analyse comparative : syndrome d’Edwards et autres trisomies
Les trisomies autosomiques présentent des tableaux cliniques très contrastés. Comparons les caractéristiques distinctives de ces pathologies.
Chaque forme présente donc une gravité intrinsèquement distincte. La prise en charge diffère radicalement selon le diagnostic. La trisomie 18 exige une approche médicale singulière. L’information précise aide les familles à se repérer.
Évidence et statistiques
Les données épidémiologiques françaises reposent sur des registres fiables. Le registre des malformations congénitales d’Auvergne recense les cas. En Europe, la prévalence à la naissance avoisine 2,2 pour 10 000. Ce chiffre demeure stable sur les dernières décennies. Le diagnostic prénatal conduit souvent à une interruption volontaire de grossesse. Cet élément explique en partie la faible prévalence natale.
Les études scientifiques révèlent des chiffres marquants. Environ 95 % des fœtus porteurs de trisomie 18 ne survivront pas. La médiane de survie postnatale se situe entre 5 et 15 jours. Seuls 5 à 10 % des enfants atteignent leur premier anniversaire. Les cardiopathies congénitales concernent près de 90 % des nourrissons. Le risque maternel augmente nettement après 35 ans. Une femme de 40 ans présente un risque multiplié par dix environ.
Des données récentes évoquent des progrès notables. La survie des enfants sans malformation cardiaque complexe s’améliore. La qualité des soins palliatifs pédiatriques progresse constamment. Ces statistiques appuient un accompagnement médical rigoureux.
FAQ
Le syndrome d’Edwards est-il héréditaire ?
Dans la très grande majorité des cas, la trisomie 18 survient de manière totalement aléatoire. Le défaut de répartition des chromosomes apparaît lors de la formation des cellules reproductrices. Il ne dépend d’aucun antécédent familial particulier. Un couple ayant eu un premier enfant atteint ne présente pas de risque accru significatif. Le phénomène constitue un accident génétique ponctuel et isolé. Toutefois, une infime minorité de cas rares relève d’une translocation équilibrée chez un parent. Seule une analyse cytogénétique parentale permet d’écarter cette hypothèse. Le conseil génétique apporte alors un éclairage personnalisé indispensable. Cette consultation répond précisément aux inquiétudes de chaque famille concernée. La réassurance demeure généralement le principal message délivré.
Le syndrome peut-il être détecté avant la naissance ?

Les professionnels de santé disposent de plusieurs outils de détection prénatale. L’échographie du premier trimestre identifie des signes d’orientation fiables. La mesure de la clarté nucale révèle des épaisseurs anormales évocatrices. Les marqueurs sériques maternels calculent un risque statistique individuel. Le dépistage combiné du premier trimestre demeure le standard français. En cas de risque élevé, des examens invasifs confirment le diagnostic. L’amniocentèse analyse directement le caryotype fœtal complet. Le prélèvement de villosités choriales offre une alternative précoce. Le résultat cytogénétique apporte une certitude diagnostique absolue. Un diagnostic précoce permet aux parents de préparer leur décision éclairée.
Quel est le pronostic pour un enfant atteint ?
Le pronostic vital s’avère extrêmement réservé dans cette pathologie. Une proportion significative de fœtus atteints meurt avant la naissance. Parmi les enfants nés vivants, environ la moitié décède en première semaine. La mortalité cumulée atteint 90 % avant l’âge d’un an. Les principales causes de décès regroupent les complications cardiaques et respiratoires. Les malformations viscérales multiples compromettent gravement les fonctions vitales. Néanmoins, une minorité d’enfants dépasse les premières années. Ces survivants présentent un retard de développement profond et global. Leur prise en charge relève exclusivement des soins palliatifs spécialisés. L’objectif prioritaire consiste à garantir un confort maximal et une dignité totale.
Quelles sont les options proposées aux parents ?
La découverte d’une trisomie 18 confronte les parents à un choix décisif. En France, la législation autorise une interruption médicale de grossesse. Cette option demeure possible quel que soit le terme gestationnel. Une équipe pluridisciplinaire examine chaque dossier avec attention. Le Centre Pluridisciplinaire de Diagnostic Prénatal valide la décision. En alternative, les parents peuvent poursuivre la grossesse sereinement. Cette seconde voie implique un accompagnement périnatal spécifique. Des soins palliatifs adaptés encadrent alors l’enfant à la naissance. Des pédiatres, sages-femmes et psychologues soutiennent la famille. Chaque choix mérite le plus grand respect et une information complète et neutre.
Existe-t-il un traitement curatif de la maladie ?
À ce jour, aucun traitement ne permet de corriger l’anomalie chromosomique. La copie supplémentaire du chromosome 18 demeure irréversible. La recherche médicale explore toutefois des pistes thérapeutiques prometteuses. Les thérapies géniques ciblent encore d’autres affections héréditaires. Les avancées restent expérimentales et très éloignées d’une application clinique. La prise en charge actuelle se concentre sur le confort de l’enfant. Les équipes soignantes soulagent la douleur et les symptômes invalidants. Elles traitent les infections et préviennent les complications évitables. L’accompagnement palliatif représente la stratégie médicale de référence. L’objectif consiste à offrir une qualité de vie optimale et respectueuse. Les familles reçoivent un soutien adapté à chaque étape du parcours.
Conclusion
Le syndrome d’Edwards représente une pathologie génétique rare et sévèrement invalidante. Sa découverte bouleverse profondément le parcours des familles concernées. Une information médicale juste facilite la compréhension des enjeux. La connaissance des mécanismes biologiques apaise certaines interrogations légitimes. Le dialogue avec les professionnels de santé demeure primordial tout au long du chemin. Les données statistiques exposées offrent un cadre objectif aux décisions. L’accompagnement spécialisé constitue un pilier indispensable de la prise en charge. Chaque situation clinique exige une approche personnalisée et bienveillante.
Vous cherchez à approfondir ces informations ou à obtenir un accompagnement adapté ? Nous vous invitons chaleureusement à consulter votre médecin traitant ou un conseiller en génétique. Leurs compétences vous guideront vers les ressources les plus appropriées. N’hésitez pas à explorer nos autres guides consacrés à la santé génétique et prénatale. Le partage d’expériences et le soutien mutuel peuvent grandement soulager votre parcours. Contactez également les associations spécialisées dans les maladies rares. Elles proposent une écoute précieuse et des conseils pratiques concrets. Votre démarche d’information constitue déjà un premier pas essentiel et louable.