
Indice
Imaginez un enfant qui se mord les lèvres jusqu’au sang, sans pouvoir s’arrêter. Ce geste n’a rien de la crise de colère. Il révèle une maladie génétique rare qui bouleverse toute une famille. Le syndrome de Lesch-Nyhan intrigue les médecins depuis sa description en 1964. Cette pathologie affecte le métabolisme des purines. Elle provoque des troubles neurologiques sévères et des comportements d’automutilation involontaires. Comprendre ses mécanismes permet d’améliorer le quotidien des patients.
Aucun traitement curatif n’existe à ce jour. Pourtant, une prise en charge adaptée change réellement la vie des malades. Dans cet article, nous détaillons ses symptômes, ses causes génétiques et les stratégies thérapeutiques actuelles. Vous découvrirez pourquoi un diagnostic précoce reste décisif pour limiter les complications.
Qu’est-ce que le syndrome de Lesch-Nyhan ?
Le syndrome de Lesch-Nyhan est une maladie génétique rare du métabolisme des purines. Ces molécules composent l’ADN et l’ARN. Une enzyme déficiente empêche leur dégradation normale. Le corps produit alors trop d’acide urique. Cette accumulation déclenche des symptômes urinaires, articulaires et neurologiques.
Une origine enzymatique précise
La maladie résulte d’un déficit en HGPRT. Cette enzyme se nomme hypoxanthine-guanine phosphoribosyltransférase. Son rôle consiste à recycler les purines usées. Sans elle, l’organisme ne peut pas réutiliser ces briques moléculaires. Il les transforme donc en acide urique en excès.
Le gène responsable siège sur le chromosome X. Sa mutation entraîne une perte quasi totale de l’activité enzymatique. Les garçons sont presque exclusivement touchés. Les mères porteuses transmettent la mutation sans être malades.
Les symptômes neurologiques et comportementaux
Les premiers signes apparaissent dès les premiers mois. Le nourrisson présente une hypotonie. Puis surviennent des mouvements involontaires de type choréo-athétosique. L’enfant perd progressivement la marche. Ces troubles moteurs traduisent une atteinte des noyaux gris centraux.
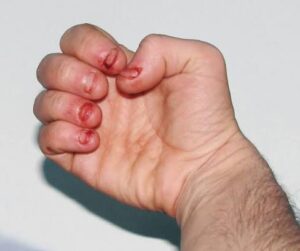
Le signe le plus caractéristique reste l’automutilation. L’enfant se mord les doigts, les lèvres ou la langue. Ces comportements échappent à toute volonté. Ils coexistent avec une intelligence souvent préservée. Cette dissociation rend la maladie particulièrement douloureuse à vivre.
Le diagnostic et la confirmation biologique
Le dosage de l’acide urique oriente le diagnostic. Un taux élevé chez un garçon hypotonique doit alerter. La confirmation repose sur l’analyse enzymatique. On mesure l’activité HGPRT dans les globules rouges. L’analyse génétique identifie ensuite la mutation exacte. Le diagnostic anténatal reste possible pour les grossesses à risque.
Informations techniques sur la maladie
- Nom scientifique : déficit en hypoxanthine-guanine phosphoribosyltransférase (HGPRT).
- Transmission : récessive liée au chromosome X ; incidence estimée à 1 cas pour 380 000 naissances vivantes.
- Gène impliqué : HPRT1, situé sur le bras long du chromosome X (Xq26.2-q26.3).
- Métabolisme : accumulation d’acide urique, avec hyperuricémie et hyperuricurie.
- Signes précoces : hypotonie néonatale, retard moteur, cristaux d’acide urique dans les couches.
- Signes tardifs : choréo-athétose, spasticité, automutilation, dysarthrie.
- Complications rénales : lithiase urinaire, néphropathie uratique, insuffisance rénale possible.
- Complications neurologiques : dystonie sévère, difficultés de déglutition, troubles du sommeil.
- Examens clés : uricémie, uricurie des 24 heures, dosage enzymatique, séquençage du gène HPRT1.
- Suivi recommandé : consultation pluridisciplinaire en centre de référence pour maladies rares.
- Traitements symptomatiques : allopurinol, hydratation, orthophonie, kinésithérapie, protections buccales.
Analyse comparative des approches thérapeutiques
Plusieurs stratégies coexistent face au syndrome de Lesch-Nyhan. Aucune ne guérit la maladie. Chacune vise un aspect précis des symptômes. Le tableau ci-dessous compare leurs objectifs et leurs limites.
Le suivi reste pluridisciplinaire. Il associe néphrologues, neurologues et spécialistes du comportement. La kinésithérapie et l’orthophonie complètent l’arsenal. Le choix des traitements dépend de chaque situation clinique.
Évidence scientifique et données chiffrées
Les données épidémiologiques restent limitées. Elles proviennent surtout de registres nationaux européens. L’incidence mondiale est estimée à un cas pour 380 000 naissances vivantes. Ce chiffre provient des principales revues de génétique médicale. En Espagne, une étude de registre a identifié environ un cas pour 380 000 garçons nés vivants.
La répartition géographique montre quelques variations. Certaines populations enregistrent une incidence plus élevée. Les mariages consanguins augmentent le risque dans certaines communautés. Le diagnostic anténatal a réduit les naissances affectées dans plusieurs pays.
Les complications rénales dominent l’histoire naturelle. Sans traitement, une lithiase urinaire survient fréquemment. L’allopurinol a transformé ce pronostic rénal. La survie a nettement progressé au cours des dernières décennies. Sur le plan neurologique, les progrès restent modestes. Aucun médicament ne corrige les troubles du mouvement. Les patients atteignent souvent l’âge adulte grâce aux soins de support. La qualité de vie dépend largement de la précocité du diagnostic.
FAQ
Qu’est-ce que le syndrome de Lesch-Nyhan exactement ?
Le syndrome de Lesch-Nyhan est une maladie génétique rare liée au chromosome X. Elle résulte d’un déficit de l’enzyme HGPRT. Cette enzyme recycle normalement les purines de l’organisme. Sans elle, l’acide urique s’accumule dans le sang et les urines. La maladie provoque des troubles neurologiques graves. Elle entraîne aussi des comportements d’automutilation involontaires, comme se mordre les doigts ou les lèvres. Elle touche presque uniquement les garçons.
Pourquoi les patients se mordent-ils volontairement ?
Cette question traduit un malentendu fréquent. L’automutilation n’a rien de volontaire chez ces patients. Elle résulte d’une atteinte des noyaux gris centraux. Ces structures cérébrales contrôlent les mouvements et l’inhibition. Leur dysfonctionnement échappe au contrôle conscient de la personne. Les malades souffrent profondément de ces gestes. Ils ne peuvent pas les empêcher, même en le souhaitant. Les protections dentaires aident souvent à limiter ces blessures.
Le syndrome de Lesch-Nyhan se transmet-il ?
Oui, la transmission est génétique et récessive liée au chromosome X. Les femmes porteuses d’une mutation du gène HPRT1 ne sont généralement pas malades. Elles peuvent transmettre la mutation à leurs enfants. Chaque fils porteur développe la maladie. Le risque pour un garçon est d’une chance sur deux. Un conseil génétique s’impose pour les familles concernées. Le diagnostic anténatal permet d’informer les parents lors d’une grossesse ultérieure.
Existe-t-il un traitement curatif ?
Non, aucun traitement curatif n’existe actuellement. Les soins visent à contrôler les symptômes et les complications. L’allopurinol réduit efficacement l’acide urique. Il protège les reins mais n’agit pas sur le cerveau. D’autres médicaments atténuent partiellement les troubles moteurs. Les protections buccales limitent les automutilations. La recherche explore des pistes génétiques et enzymatiques. Un suivi pluridisciplinaire améliore nettement la qualité de vie.
Quelle est l’espérance de vie des patients ?
L’espérance de vie s’est nettement améliorée ces dernières décennies. Elle atteint souvent l’âge adulte avec une prise en charge adaptée. Les complications rénales représentaient autrefois la principale cause de décès. L’allopurinol et l’hydratation ont réduit ce risque. Les patients restent néanmoins exposés aux complications neurologiques. Les troubles de la déglutition et les infections respiratoires menacent le pronostic. Un suivi médical régulier reste indispensable pour prolonger la survie.
Conclusion
Le syndrome de Lesch-Nyhan demeure une maladie rare et complexe. Son origine génétique est aujourd’hui bien comprise. Le déficit en HGPRT entraîne une accumulation d’acide urique et des troubles neurologiques sévères. L’automutilation frappe l’imaginaire, mais elle reflète une atteinte cérébrale involontaire. Aucun traitement curatif n’existe encore. La prise en charge associe allopurinol, suivi moteur et protections buccales. Le diagnostic précoce change réellement le pronostic rénal.
Vous êtes professionnel de santé, chercheur ou proche d’un patient ? Notre équipe met à disposition des ressources spécialisées et actualisées sur les maladies rares. Contactez nos experts pour approfondir votre compréhension du sujet. Ne laissez pas le doute freiner votre démarche. Consultez notre centre de documentation dédié aux pathologies rares et obtenez des réponses fiables dès aujourd’hui.