
Indice
Imaginez un enfant qui naît avec des doigts soudés en forme de moufle. Son crâne se déforme anormalement dès les premières semaines de vie. Cette réalité bouleverse des familles entières à travers le monde. Le syndrome d’Apert représente une maladie génétique rare qui mérite une attention particulière des professionnels de santé.
Cet article vous dévoile les caractéristiques essentielles de cette pathologie congénitale. Nous explorerons ses origines génétiques et ses manifestations cliniques. Une compréhension approfondie améliore nettement la prise en charge des patients concernés. Découvrez comment la recherche médicale transforme aujourd’hui le pronostic vital de ces enfants. Poursuivez votre lecture pour saisir pleinement les enjeux de cette maladie complexe. Les informations suivantes vous permettront d’appréhender chaque dimension du sujet. Votre curiosité trouvera ici toutes les réponses médicalement validées.
Syndrome d’Apert : qu’est-ce que c’est exactement et comment se manifeste-t-il ?
Le syndrome d’Apert constitue une maladie génétique rare de transmission autosomique dominante. Cette affection appartient à la famille des craniosténoses syndromiques. Elle touche environ une naissance sur 65 000 à 88 000 dans le monde. La mutation concerne le gène FGFR2 situé sur le chromosome 10.
Origine génétique de la maladie
La pathologie résulte d’une mutation ponctuelle spontanée dans la plupart des cas. Deux mutations spécifiques du gène FGFR2 concernent 98 % des patients. Ces anomalies affectent la formation osseuse précoce du crâne. Les sutures crâniennes se ferment prématurément pendant la vie fœtale. Cette fermeture précoce bloque alors la croissance normale du cerveau.
Les manifestations craniofaciales
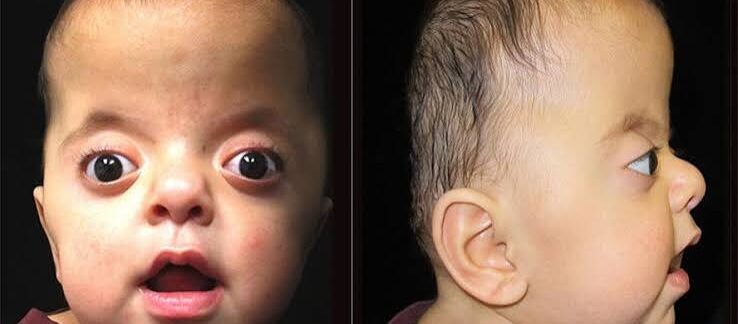
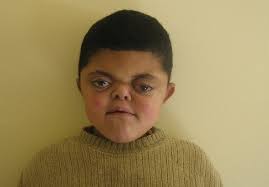
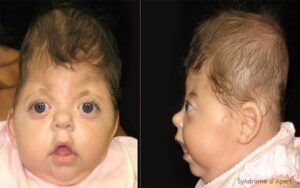
La craniosténose provoque une déformation caractéristique du crâne et du visage. L’enfant présente un hypertélorisme avec des yeux écartés et proéminents. La face apparaît plate avec une hypoplasie de l’étage moyen. Le nez s’affiche retroussé avec un pont nasal déprimé. Une protrusion des globes oculaires expose souvent les cornées.
Les atteintes des membres
Le syndrome associe systématiquement des anomalies des mains et des pieds. Les doigts se trouvent soudés partiellement ou totalement dans une syndactylie. Cette fusion peut intéresser les deuxième, troisième et quatrième doigts. Les cas graves montrent une fusion complète avec un aspect en moufle. Des anomalies similaires affectent aussi les orteils des deux pieds.
Les complications associées
Les patients développent fréquemment une hypertension intracrânienne progressive. Cette complication menace gravement le développement neurologique de l’enfant. Des malformations cardiaques congénitales surviennent dans environ 10 % des cas. Les troubles auditifs et ophtalmologiques nécessitent également une surveillance régulière. Un suivi multidisciplinaire s’impose donc dès les premiers mois de vie.
Informations techniques essentielles sur le diagnostic et la prise en charge
Le diagnostic du syndrome d’Apert repose sur plusieurs examens complémentaires spécialisés :
- L’examen clinique initial identifie les signes morphologiques caractéristiques de la maladie
- La radiographie du crâne confirme la fermeture prématurée des sutures crâniennes
- L’imagerie par résonance magnétique évalue la morphologie cérébrale et ventriculaire
- Le scanner tridimensionnel visualise précisément les anomalies osseuses faciales
- Le test génétique recherche les mutations du gène FGFR2 pour confirmer le diagnostic
- L’échocardiographie dépiste les éventuelles malformations cardiaques associées
- L’examen ophtalmologique mesure la pression intraoculaire et l’acuité visuelle
- L’audiométrie objective le fonctionnement de l’appareil auditif interne
- Le suivi pluridisciplinaire réunit neurochirurgiens, plasticiens, ORL et généticiens
- La chirurgie crâniofaciale précoce reste la pierre angulaire du traitement
- La rééducation fonctionnelle accompagne l’enfant après chaque intervention chirurgicale
- Le conseil génétique informe les familles sur les risques de récurrence future
Ces examens permettent une prise en charge globale et personnalisée de chaque patient.
Analyse comparative : syndrome d’Apert face aux autres craniosténoses syndromiques
Le syndrome d’Apert partage de nombreuses similitudes avec d’autres affections génétiques. Un tableau comparatif facilite la compréhension des différences essentielles. Cette comparaison aide les cliniciens dans leur démarche diagnostique quotidienne.
Ce tableau illustre la grande hétérogénéité clinique entre ces trois syndromes. Le syndrome d’Apert se distingue surtout par la syndactylie systématique des extrémités. Cette particularité oriente fortement le diagnostic différentiel vers cette pathologie précise.
Évidence et statistiques : des données chiffrées qui éclairent le sujet
Les études épidémiologiques fournissent des données précises sur cette maladie rare. La prévalence du syndrome d’Apert est d’environ un cas pour 65 000 naissances dans le monde. Plus de 90 % des cas résultent de nouvelles mutations spontanées. L’âge paternel avancé constitue un facteur de risque reconnu. Les hommes de plus de 40 ans présentent un risque multiplié par plusieurs facteurs.
Les mutations Ser252Trp et Pro253Arg représentent environ 98 % des anomalies détectées. La mutation Ser252Trp provoque plus fréquemment une fente palatine. La mutation Pro253Arg produit généralement une syndactylie plus sévère et étendue. Environ 10 % des patients présentent des malformations cardiaques congénitales associées. Le retard mental affecte près de la moitié des enfants touchés par cette maladie.
Ces chiffres proviennent de registres internationaux de malformations congénitales. La surveillance épidémiologique confirme la stabilité de l’incidence dans le temps. Les progrès chirurgicaux améliorent considérablement le pronostic fonctionnel des patients. Le taux de survie atteint désormais des niveaux proches de la population générale. Une prise en charge précoce dans un centre expert optimise nettement les résultats.
FAQ
Le syndrome d’Apert est-il héréditaire ou apparaît-il spontanément ?
Dans la grande majorité des cas, cette maladie survient de manière totalement spontanée chez l’enfant. Les deux parents présentent alors un patrimoine génétique tout à fait normal. En réalité, moins de 10 % des cas se transmettent d’un parent atteint à son enfant. La mutation génétique apparaît donc généralement de novo au moment de la conception. Le mode de transmission reste autosomique dominant lorsqu’un parent est lui-même affecté. Dans cette situation, chaque grossesse présente alors un risque de 50 % de transmettre la maladie. Un conseil génétique approfondi s’impose pour informer correctement les familles concernées.
Quel est le pronostic vital d’un enfant atteint du syndrome d’Apert ?
Le pronostic vital s’avère aujourd’hui nettement plus favorable qu’autrefois grâce aux progrès médicaux. La majorité des patients atteint l’âge adulte avec une espérance de vie proche de la normale. La qualité de vie dépend principalement de la précocité de la prise en charge chirurgicale. Les interventions craniofaciales réalisées avant l’âge de deux ans améliorent considérablement le développement. Une surveillance médicale régulière permet de prévenir les complications secondaires graves. L’accompagnement pluridisciplinaire garantit une intégration sociale et scolaire satisfaisante. Le développement intellectuel varie selon la sévérité des malformations crâniennes initiales.
Quelles opérations chirurgicales nécessite généralement ce syndrome ?
La prise en charge chirurgicale suit un calendrier précis adapté à la croissance osseuse. La première intervention libère les sutures crâniennes avant l’âge de douze mois. Cette craniectomie précoce prévient l’hypertension intracrânienne et protège le cerveau. Une seconde intervention réalise l’avancement du massif facial vers l’âge scolaire. La séparation des doigts s’effectue par étapes chirurgicales successives et programmées. Chaque procédure nécessite une équipe expérimentée en chirurgie craniofaciale pédiatrique. La réhabilitation fonctionnelle et esthétique s’étale ainsi sur plusieurs années.
Existe-t-il un traitement curatif pour cette maladie génétique ?
À ce jour, aucun traitement médicamenteux ne permet de corriger la mutation génétique sous-jacente. La recherche en thérapie génique progresse mais reste encore au stade expérimental. La prise en charge repose donc exclusivement sur le traitement chirurgical des malformations. Cette chirurgie fonctionnelle corrige les conséquences plutôt que la cause génétique elle-même. Les équipes médicales proposent également un accompagnement orthophonique, psychologique et social. L’objectif principal vise à optimiser l’autonomie et la qualité de vie. Les essais cliniques actuels explorent des pistes innovantes pour le futur proche.
Quand consulter face à une suspicion de syndrome d’Apert chez un nourrisson ?
Une consultation urgente s’impose dès l’observation de déformations crâniennes ou digitales suspectes. Le pédiatre oriente rapidement l’enfant vers un centre de référence pour les maladies rares. Un diagnostic précoce avant six mois améliore nettement le pronostic de l’enfant. Les signes d’alerte incluent une forme de crâne anormale et une fontanelle fermée. La fusion visible des doigts ou des orteils constitue également un signal majeur. Une prise en charge spécialisée intervient alors dans les meilleurs délais possibles. Ne retardez jamais une consultation face à ces signes cliniques évocateurs.
Conclusion
Le syndrome d’Apert représente une maladie génétique complexe mais de mieux en mieux maîtrisée. Une détection précoce transforme radicalement le pronostic développemental de l’enfant. Les progrès chirurgicaux offrent désormais des résultats fonctionnels et esthétiques remarquables. L’accompagnement pluridisciplinaire reste la clé d’une prise en charge réussie et globale. Chaque patient mérite un parcours de soins individualisé et coordonné tout au long de sa vie. La recherche scientifique continue d’ouvrir des perspectives thérapeutiques porteuses d’espoir concret pour l’avenir.
Vous cherchez une expertise spécialisée dans ce domaine médical délicat ? Notre équipe pluridisciplinaire vous accompagne à chaque étape du parcours diagnostique et thérapeutique. Contactez-nous dès aujourd’hui pour bénéficier d’une évaluation personnalisée et d’un suivi adapté à votre situation particulière. Ensemble, construisons un projet de soins sur mesure pour votre enfant et votre famille.